

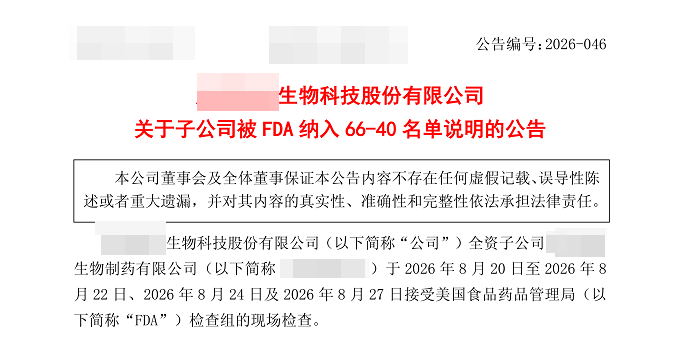
2026年9月,某国内生物制药企业发布公告,披露其全资子公司收到FDA签发的483观察表,并被纳入FDA进口禁令66-40名单——“对不符合GMP要求的公司的药品实施不经实物检查即扣留”。
2026年9月,某国内生物制药企业发布公告,披露其全资子公司收到FDA签发的483观察表,并被纳入FDA进口禁令66-40名单——“对不符合GMP要求的公司的药品实施不经实物检查即扣留”。
公告显示,FDA检查组在2026年8月对该子公司进行了为期数日的现场检查,签发了Form FDA 483观察表,载明8项观察项,主要针对同一组产品、同一段生产与包装过程,在关键质量属性识别、污染控制能力、检出与结果采信能力、以及质量体系治理等层面存在的观察项。
8项观察项,集中在同一组产品、同一段生产与包装过程——这意味着,不是零散的、偶发的操作失误,而是整个生产质量体系在关键环节上的系统性失效。
该企业已于2026年9月中旬向FDA CDER生产质量办公室提交了对483的初始回复及整改措施。但进口禁令已经生效。根据FDA相关规定,被列入进口警示的厂区需在整改得到FDA确认后,或通过FDA重新现场检查后方可解除。
8项观察项的“共性根因”指向哪里
公告原文没有逐条披露8项观察项的具体内容。但“关键质量属性识别”“污染控制能力”“检出与结果采信能力”“质量体系治理”这四个关键词,已经指向了一个共同的底层问题:验证体系是否在真正运行。
关键质量属性识别不充分,往往意味着工艺验证的前端——从URS到DQ——没有把产品的关键质量属性完整地转化为可验证的工艺参数范围。污染控制能力不足,则指向清洁验证、环境监测和灭菌工艺验证的系统性缺口。检出与结果采信能力,涉及分析方法和检验方法的验证是否到位。质量体系治理,则是验证主计划、变更控制、偏差处理等体系文件是否真正落地。
这四个层面,没有一个能靠“补一份验证报告”解决。
就在此前不久,另一家国内原料药企业收到的FDA警告信中,FDA明确指出其存在“缺乏工艺验证、生产记录不完整、分析方法未经验证”等问题。更早的一份行业统计显示,2021年至2026年间,中国药企收到的FDA警告信中,核心痛点集中于设备清洁验证、OOS调查不彻底、质量部门职责履行不到位以及数据完整性缺陷。
这些问题的反复出现,说明一个事实:验证体系的形式化,是跨国监管检查中最容易被击穿的软肋。
验证体系“形似而神不似”的典型症状
一家企业的验证体系如果只是“形似”,检查中暴露的往往不是某一个具体的操作错误,而是一连串看似独立、实则同源的缺陷。
第一个症状:验证范围“避重就轻”。 只做设备验证和基本的清洁验证,工艺验证停留在“连续三批合格”的层面,持续工艺确认的数据没有真正积累和分析。URS写了,但和DQ、IQ、OQ、PQ之间的逻辑链条断裂。
第二个症状:验证状态“静态化”。 验证报告是三年前做的,工艺参数后来调整过,但没有触发再验证。检查员把验证报告和现场SOP放在一起对照时,发现对不上。
第三个症状:数据完整性“有洞”。 电子数据的审计追踪未激活,权限管理职责不明,变更控制流程缺失。这些问题在书面体系中可能看不出来,但一旦检查员追问“这个数据谁改的、什么时候改的、为什么改的”,漏洞就藏不住了。
有研究者在梳理国内药品生产企业计算机化系统及电子数据管理的检查缺陷时发现,主要缺陷包括“计算机化系统验证与确认不足、数据不完整、访问控制与权限管理职责不明、变更控制流程缺失”。这些问题和FDA观察项中“检出与结果采信能力”“质量体系治理”的表述,本质上是同一类问题的不同面。
国际验证法规的“硬时点”正在逼近
比单个检查事件更值得关注的,是2026年下半年验证法规的密集更新。
PIC/S PI 006-4(确认与验证建议)已于2026年7月30日发布,将于2026年10月1日正式生效,取代2007年版。清洁验证章节新增了HBEL(基于健康的暴露限度)、最差条件选择、手动清洁和持续清洁确认的要求。具体而言,PI 006-4删去了旧版中作为可选标准之一的“10 ppm”条款,不再接受将通用10 ppm作为设定残留限度的依据,要求基于HBEL毒理框架计算MACO残留限值;极低HBEL产品不能仅依靠目视检查放行,当MACO低于目视检测限时必须依赖分析数据,每次换产应通过化学取样/分析进行确认——这在PIC/S检查中被视为硬性期望。
EU GMP附录15的修订概念文已于2026年2月由EMA与PIC/S联合发布,明确修订后的附录15将扩大适用范围至活性物质生产商,成为API的强制性标准。
这些法规变化不是“未来可能会发生”的事。PIC/S PI 006-4的生效日期是2026年10月1日,距今不到十天。对于出口型药企、原料药企业以及为跨国客户提供CDMO/CMO服务的企业,10月1日之后,清洁验证方案如果仍以10ppm作为主要残留限度依据,在PIC/S检查中会被视为不符合其当前检查期望,构成检查缺陷/不符合项。
从“知道问题”到“把体系建起来”
验证体系的问题,很难靠一两次紧急整改彻底解决。因为验证不是一份文件、一个报告,而是一套需要持续运行的管理机制——从URS到持续工艺确认,从变更控制到数据完整性,从内部审计到迎检准备。
CIO合规保证组织推出的制药企业验证优化培训线上课程,正是针对这个需求设计的。课程覆盖验证法规依据、验证全流程管理(URS→V模型→DQ/IQ/OQ/PQ→持续确认)、空调系统、制药用水系统、工艺气体系统、灭菌设备等关键模块,由CIO合规专家讲授,帮助质量、生产、工程团队建立系统化的验证知识体系。
验证体系的差距,最终是团队认知的差距。把验证的逻辑真正搞懂,比赶在检查前补一批文件重要得多。
*本内容不构成验证方案或验证结论,具体项目请结合实际设备、工艺与产品特性确认。
粤公网安备 44010402001640号 | 互联网药品信息服务资格证编号:(粤)-经营性-2018-0045 | 增值电信许可证:粤B2-20261803 | 粤ICP备11100335号
违法和不良信息举报邮箱:info@ciopharma.com | ©2003-2026 ciopharma.com 广东国健医药咨询有限公司 版权所有