一、三封警告信的核心缺陷
企业 | 核心微生物相关缺陷 | 后果 |
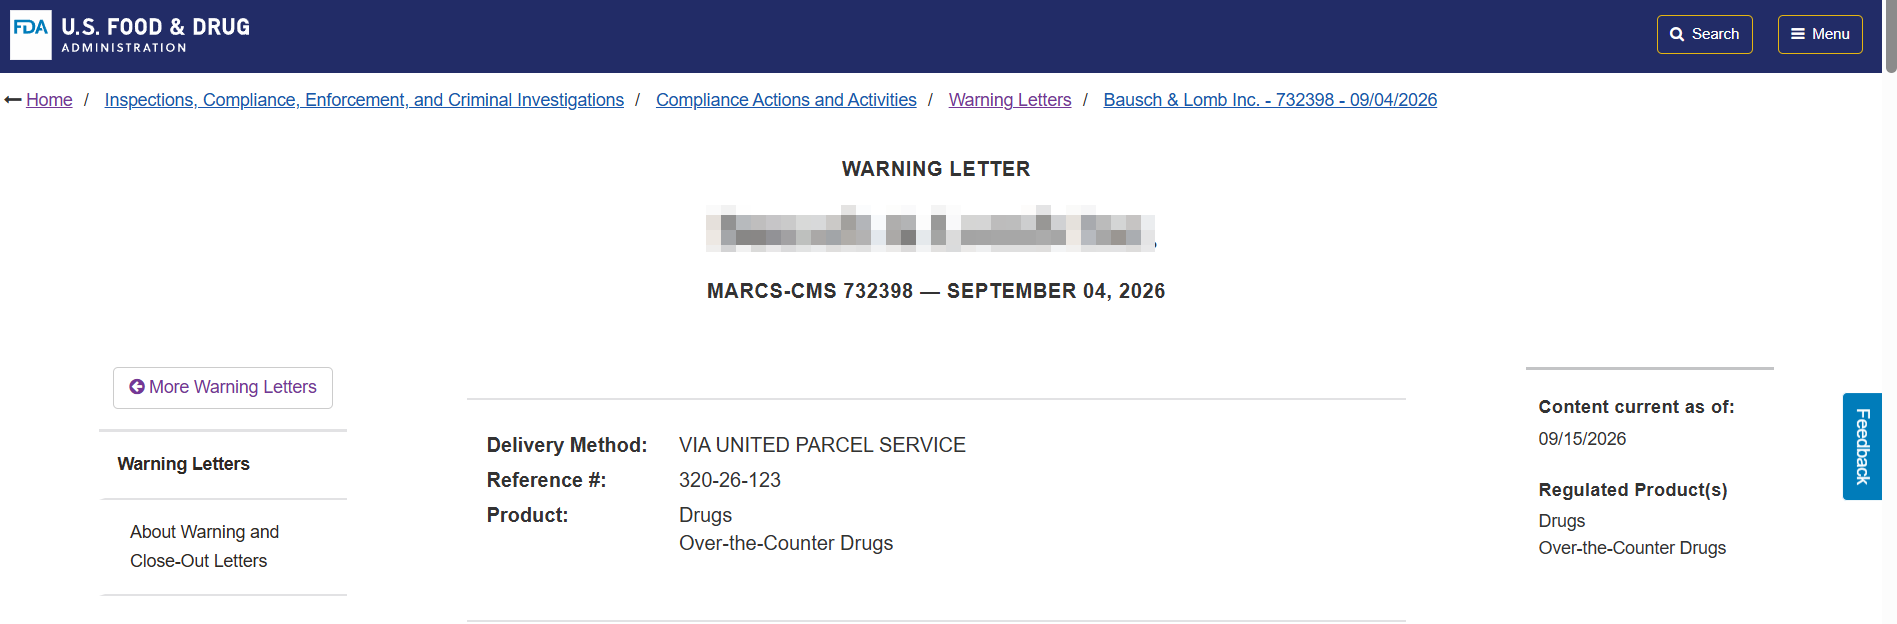
美国某无菌眼用制剂企业 | ISO 5 区 2023—2025 持续回收超限微生物(含粘质沙雷菌、嗜麦芽窄食单胞菌);RABS 设计缺陷;动态烟雾试验不足;无菌区内使用手机;培养基灌装代表性不足 | FDA 直指"未运行有效的质量体系" |
印度某无菌注射剂企业 | 微生物样本未采却记录已培养;LIMS 微生物限度计算漏掉稀释因子;无菌污染防控书面规程缺失 | 进口警报 66-40(2026-07-09 生效);7 月自愿召回部分在美抗癌药 |
印度某原料药(API)企业 | 墙面残留、设备腐蚀;人员穿露趾凉鞋进入生产区;实验室无法提供检测实际开展的证据 | 2026-08-04 自愿召回在美分销 API;进口警报 |
冲击性细节均出自 FDA 警告信原文及行业拆解:美国无菌眼用企业微生物菌种(FDA 警告信 2026-09-04;行业报道 2026-09);印度无菌注射剂企业平皿缺失、进口警报 66-40(FDA 320-26-117);印度原料药企业现场照片与残留/腐蚀(FDA 320-26-116,附现场照片)。
二、SOP不再自证:FDA检查转向现场实证
在 2026 年 9 月 14—16 日的 PDA/FDA 联合监管会议上,CBER 与 CDER 合规负责人明确提到:无菌与无菌工艺失败仍是警告信中的高频问题,设施设计不达标导致的违规正在上升。有企业甚至在无菌灌装区发现昆虫幼虫后仍按低风险放行。三封信传递的最强信号,是检查重心正从文件合规转向现场实证——企业今天面对的不是"SOP 写没写",而是"厂房设计、气流、干预、数据、质量授权是否真的让污染可控"。
三、三处共同软肋
软肋一:无菌工艺模拟"做了,但没做到位"
美国某无菌眼用制剂企业的培养基灌装使用单元数远少于商批规模,无法代表产线真实污染风险;其 2025 年 7 月一条线培养基灌装失败(真菌污染)后仍放行。FDA 的态度很明确:无菌工艺模拟不是交差动作,必须覆盖最差条件与代表性干预。
软肋二:气流可视化与污染控制策略停留在纸面
美国某无菌眼用制剂企业的 RABS 因布置导致人机工学困难,动态烟雾试验未能证明多线单向流。印度某无菌注射剂企业则连防止无菌污染的书面规程都没有。CCS 不是一份文件,而是"设计—设备—人员行为—监测"耦合的活体系。
软肋三:微生物数据一旦不可信,污染就"隐形"
印度某无菌注射剂企业的案例最刺眼。微生物样本未采却记录已培养,LIMS 微生物限度计算漏掉稀释因子,电子记录可被覆盖。当环境监测数据本身失真,企业就等于"瞎着眼睛"判断无菌状态。这正是 FDA 将数据完整性与无菌保证并列处罚的根因。
四、别等警告信才补的4个漏洞
注意点一:无菌检验不能替代过程控制。美国某无菌眼用制剂企业曾以环境监测数据、无菌试验结果、异物投诉率"自证受控",FDA 直接回绝:无菌检验只是末端把关,不能单独作为批放行依据。
注意点二:APS 必须覆盖最差条件和代表性干预。培养基灌装的单元数、干预类型、持续时间,都必须模拟真实生产中最差的情形。美国某无菌注射剂 CDMO 对 ISO 5 区真菌污染调查的"根因未定"被认定为不充分——监管要的是"为何发生"的证据链,而非"我们以后加强培训"的致歉体。
注意点三:CCS 必须现场可证明,不是文件。印度某无菌注射剂企业连防止无菌污染的书面规程都没有,印度某原料药企业的现场照片直接展示了不卫生条件。污染控制策略的核心不是"写了什么 SOP",而是厂房设计、气流、干预、数据、质量授权是否真的让污染可控。
注意点四:数据完整性是微生物控制的隐形前提。当环境监测数据可以被覆盖、当微生物样本可以"记录已采集"而实际未采,整个无菌保障体系就失去了判断依据。FDA 在印度某无菌注射剂企业警告信中明确指出,这些行为"代表了实验室控制的严重崩溃"。
五、国内镜鉴:同向的监管信号
这波"三连击"对国内药企并非隔岸观火,信号方向高度一致——
• 滴眼液无菌不合格:国家药监局 2026-09-08 通报 37 批次药品不合格(含国内某眼药品牌等 13 家,滴眼液无菌/粒度/性状不合格),与境外眼用制剂警告信形成跨市场呼应。
• 多家企业被停产:2026 年 9 月,多家企业因不符合 GMP 被暂停生产(含新近投产仅两年半、投资逾十亿的制药基地),监管趋严方向相同。
在这轮同向趋严的监管信号中,也有企业用体系能力打开了国际通道。国内某生物药企(苏州基地)一次性通过EMA检查、获欧盟GMP证书(该信息为欧盟准入信息,仅适用欧盟),其通过的关键模块正是“计算机化系统与数据完整性、验证管理”。这恰恰说明:做对了,国际准入的门就开着;体系有缝,再大的厂也会被按下暂停键。